Thẩm định GMP chứng minh nhà máy dược, phòng sạch và thiết bị vận hành đúng thiết kế và yêu cầu chất lượng. Nếu hồ sơ thiếu liên kết hoặc số liệu chưa thuyết phục, đoàn kiểm tra có thể yêu cầu làm lại. Tiến độ đưa nhà máy vào hoạt động vì thế bị kéo dài.
Bài viết do đội ngũ kỹ thuật AIRTECH THẾ LONG tổng hợp. Nội dung giúp chủ đầu tư và QA hiểu thẩm định GMP theo hai hệ quy chiếu phổ biến: WHO GMP và EU GMP. Bài đi từ khái niệm, so sánh hai hệ thống, quy trình URS – DQ – IQ – OQ – PQ. Sau đó là thẩm định HVAC, thiết bị phụ trợ và quản lý rủi ro.
Thẩm định GMP là gì và vì sao quan trọng với phòng sạch dược?
Thẩm định GMP là quá trình đánh giá bằng chứng có hệ thống, chứng minh cơ sở, thiết bị và quy trình luôn đạt yêu cầu. Bằng chứng này được ghi thành hồ sơ, có phê duyệt và có thể truy xuất khi cơ quan quản lý kiểm tra.
Cần phân biệt hai thuật ngữ. Qualification (xác nhận đủ điều kiện) thường dùng cho nhà xưởng, hệ thống tiện ích và thiết bị. Validation (thẩm định) thường dùng cho quy trình sản xuất, vệ sinh và phương pháp phân tích. Trong thực tế tại Việt Nam, cả hai thường được gọi chung là thẩm định.
Phòng sạch là nơi thẩm định thể hiện rõ giá trị nhất. Hạt bụi và vi sinh là nguy cơ nhiễm chéo. Môi trường phải được chứng minh là ổn định, không chỉ đạt một lần đo. Vì vậy hồ sơ thẩm định phải gắn với thiết kế, lắp đặt, vận hành và giám sát định kỳ.
Hướng dẫn của WHO được tập hợp trong tài liệu WHO TRS 1019, Annex 3. Các phụ lục riêng gồm HVAC, nước dược dụng, thẩm định vệ sinh, phương pháp phân tích, hệ thống máy tính và qualification.
Điểm mấu chốt là tư duy vòng đời. Thẩm định bắt đầu từ lúc xác định yêu cầu người dùng. Sau đó là thiết kế, lắp đặt, chạy thử, vận hành thực tế và tái thẩm định. Làm đúng từ đầu giúp giảm chi phí sửa đổi ở giai đoạn cuối.
Nhờ thẩm định GMP, doanh nghiệp có căn cứ để vận hành, bảo trì và xử lý sai lệch. Khi hệ thống thay đổi, hồ sơ cũ là cơ sở để quyết định có cần thẩm định lại hay không.
So sánh thẩm định GMP theo WHO GMP và EU GMP
WHO GMP và EU GMP đều hướng tới cùng mục tiêu: sản phẩm an toàn, nhất quán và truy xuất được. Cả hai cùng dựa trên vòng đời hệ thống và yêu cầu bằng chứng khách quan. Khác biệt nằm ở cách tổ chức văn bản, mức chi tiết và trọng tâm cho môi trường vô trùng.
Với EU GMP, hai văn bản thường dùng cùng nhau là Annex 15 về qualification, validation và Annex 1 về sản phẩm vô trùng. Annex 1 được ban hành ngày 25/08/2022, có hiệu lực từ 25/08/2023, riêng điểm 8.123 về đông khô áp dụng từ 25/08/2024. Bạn có thể đọc toàn văn Annex 1 và Annex 15 trên trang của Ủy ban châu Âu.
|
Tiêu chí |
WHO GMP |
EU GMP |
|
Văn bản chính về thẩm định |
TRS 1019, Annex 3 (2019) |
EudraLex Volume 4, Annex 15 (áp dụng từ 01/10/2015) |
|
Phần qualification thiết bị, hệ thống |
Phụ lục 6 của Annex 3 |
Mục 3 của Annex 15, bắt đầu từ URS |
|
Thẩm định HVAC |
Phụ lục 1, tham chiếu hướng dẫn HVAC TRS 1010, Annex 8 |
Annex 15 kết hợp yêu cầu môi trường trong Annex 1 với sản phẩm vô trùng |
|
Cách tiếp cận rủi ro |
Xác định thông số quan trọng và không quan trọng |
Quản lý rủi ro xuyên suốt, tham chiếu ICH Q9 |
|
Linh hoạt về hồ sơ |
Theo hướng dẫn chung của từng phụ lục |
Cho phép gộp IQ và OQ; PQ có thể gộp với OQ hoặc thẩm định quy trình trong một số trường hợp |
Với sản phẩm vô trùng, EU GMP thường đặt yêu cầu chi tiết hơn. Đó là cấp sạch, trạng thái nghỉ và vận hành, giám sát vi sinh. Annex 15 cũng cho phép tận dụng một phần kết quả FAT và SAT nếu được đánh giá phù hợp. Nhờ vậy tránh lặp lại thử nghiệm không cần thiết.
Việc chọn hệ quy chiếu phụ thuộc thị trường mục tiêu và yêu cầu hiện hành của cơ quan quản lý. Chủ đầu tư nên xác nhận điều này trước khi chốt URS. Thay đổi hệ quy chiếu giữa chừng sẽ kéo theo thiết kế và hồ sơ.
Quy trình thẩm định GMP: URS – DQ – IQ – OQ – PQ
Quy trình thẩm định GMP cho phòng sạch gồm năm giai đoạn nối tiếp: URS, DQ, IQ, OQ và PQ. Mỗi giai đoạn có mục tiêu, tiêu chí chấp nhận và hồ sơ riêng. Giai đoạn sau chỉ bắt đầu khi giai đoạn trước đã được phê duyệt.
-
URS (yêu cầu người dùng): nêu rõ sản phẩm, cấp sạch, luồng người và vật liệu, nhiệt độ, độ ẩm, chênh áp mong muốn. Annex 15 coi URS là điểm tham chiếu suốt vòng đời thẩm định.
-
DQ (xác nhận thiết kế): chứng minh bản vẽ layout, sơ đồ HVAC, vật liệu và thiết bị đáp ứng URS và yêu cầu GMP. Đây là lúc rà soát zoning, như trong bài thiết kế zoning nhà máy dược chuẩn GMP.
-
FAT và SAT (nếu áp dụng): nghiệm thu tại nhà sản xuất và tại hiện trường cho thiết bị phức tạp, giúp phát hiện sớm sai lệch.
-
IQ (xác nhận lắp đặt): kiểm tra model, số seri, bản vẽ hoàn công, vật tư, hiệu chuẩn thiết bị đo và việc lắp đặt đúng thiết kế đã duyệt.
-
OQ (xác nhận vận hành): thử nghiệm hệ thống theo thông số thiết kế khi chưa sản xuất, gồm giới hạn cảnh báo, giới hạn hành động và chế độ báo lỗi.
-
PQ (xác nhận hiệu năng): đánh giá hệ thống khi vận hành thực tế, có nhân sự và thiết bị hoạt động, đủ lâu để thấy tính ổn định.
Mỗi giai đoạn thẩm định GMP cần một giao thức (protocol) được duyệt trước khi thực hiện và một báo cáo kết luận sau khi hoàn tất. Sai lệch phát sinh phải được ghi nhận, đánh giá tác động và đóng lại trước khi sang bước tiếp theo.
Chất lượng PQ phụ thuộc nhiều vào thiết kế ban đầu. Nếu hướng dòng khí hoặc vị trí lọc HEPA chưa hợp lý, kết quả đếm hạt có thể không đạt. Thiết bị vẫn có thể hoạt động đúng thông số. Đó là lý do DQ cần được rà soát kỹ, không nên xem là thủ tục.
Sau khi hoàn tất PQ, thẩm định GMP chuyển sang giám sát định kỳ và tái thẩm định. Annex 15 có chương riêng về requalification, nên kế hoạch tái thẩm định cần được đưa vào hồ sơ tổng thể ngay từ đầu.
Thẩm định GMP hệ thống HVAC và phòng sạch
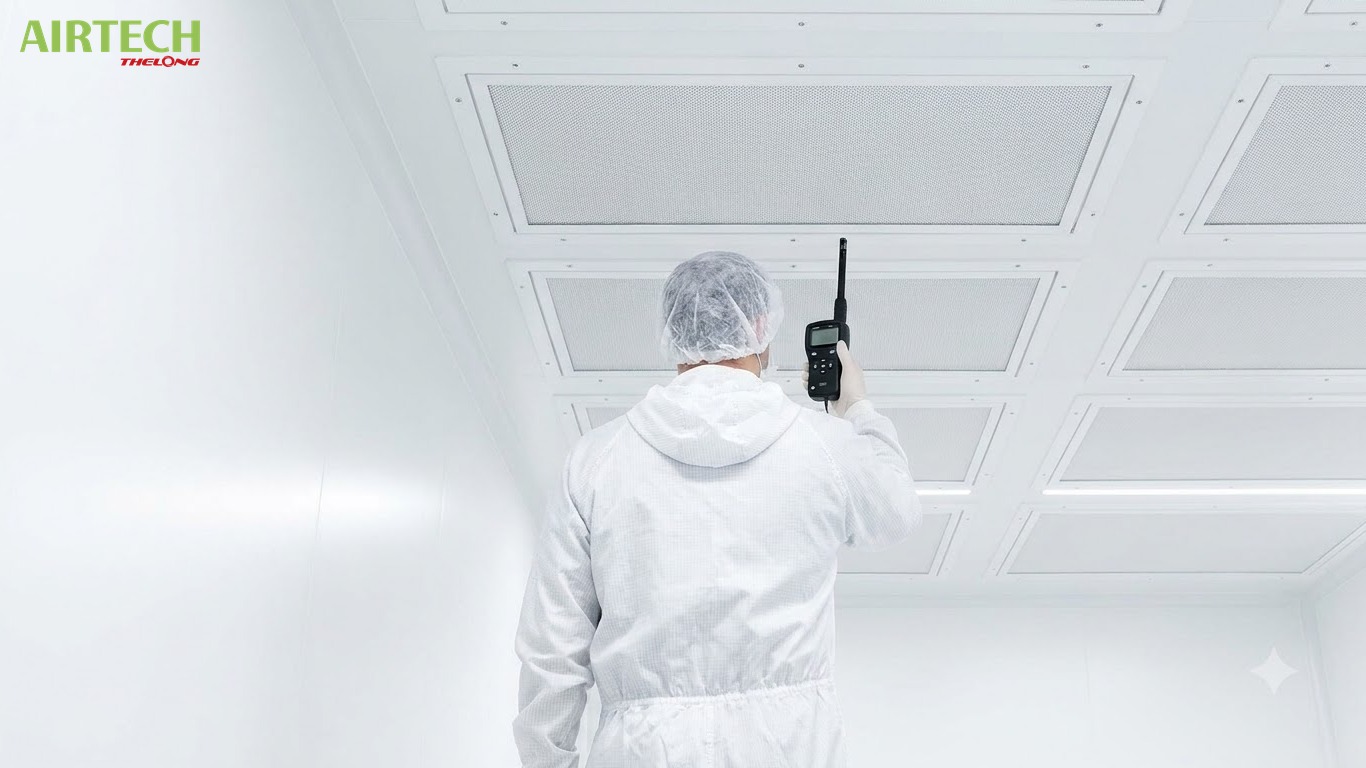
HVAC quyết định phần lớn chất lượng môi trường phòng sạch, vì vậy đây là hạng mục được kiểm tra kỹ nhất khi thẩm định GMP. Hệ thống phải giữ được nhiệt độ, độ ẩm, chênh áp, lưu lượng khí và độ sạch theo URS. Chi tiết về thiết kế bạn có thể tham khảo tại trang hệ thống thông gió HVAC.
Hướng dẫn của WHO yêu cầu xác định thông số quan trọng và không quan trọng của từng thành phần HVAC. Thành phần tác động trực tiếp đến chất lượng sản phẩm phải được qualification đầy đủ. Phần còn lại có thể áp dụng thực hành kỹ thuật tốt.
|
Giai đoạn |
Nội dung kiểm tra điển hình |
|
IQ |
Đối chiếu bản vẽ hoàn công, kiểm tra lắp đặt bộ lọc HEPA, đường ống gió, cảm biến; hồ sơ hiệu chuẩn thiết bị đo |
|
OQ |
Lưu lượng và vận tốc gió, chênh áp giữa các phòng, thử rò rỉ bộ lọc HEPA, trực quan hóa dòng khí (smoke test), nhiệt độ, độ ẩm, đếm hạt ở trạng thái nghỉ |
|
PQ |
Đếm hạt ở trạng thái vận hành, giám sát vi sinh, theo dõi độ ổn định trong thời gian đủ dài |
Phân loại độ sạch hạt thường dựa trên ISO 14644-1:2015. Bảng dưới đây nêu giới hạn tối đa nồng độ hạt theo từng cấp ISO. Số liệu này dùng cho phân loại, còn cấp GMP có tiêu chí riêng.
|
Cấp ISO |
Hạt ≥ 0,5 µm (hạt/m³) |
Hạt ≥ 5 µm (hạt/m³) |
|
ISO 5 |
3.520 |
29 |
|
ISO 6 |
35.200 |
293 |
|
ISO 7 |
352.000 |
2.930 |
|
ISO 8 |
3.520.000 |
29.300 |
Cần lưu ý Grade A, B, C, D theo GMP không phải là tên gọi khác của cấp ISO. Cấp GMP có yêu cầu riêng về trạng thái nghỉ, trạng thái vận hành và giám sát vi sinh. Tiêu chuẩn cũ FED-STD-209E đã bị hủy, nay được thay bằng ISO 14644-1.
Ngoài ra, ISO 14644-4:2022 hướng dẫn thiết kế, xây dựng và khởi động phòng sạch, còn ISO 14644-5:2025 hướng dẫn vận hành. Số lần trao đổi khí không có con số cố định cho từng cấp sạch. Mỗi phòng phải chứng minh bằng thiết kế và kết quả thử nghiệm của chính nó.
Khi tư vấn thiết kế và thi công, AIRTECH THẾ LONG khuyến nghị lập sẵn bảng thông số cần đo cho từng phòng ở bước DQ. Cách làm này giúp đội thẩm định GMP biết trước điểm đo, thiết bị đo và tiêu chí chấp nhận. Không phải bổ sung khi dự án đã hoàn thiện.
Thẩm định thiết bị và hệ thống phụ trợ đi kèm phòng sạch
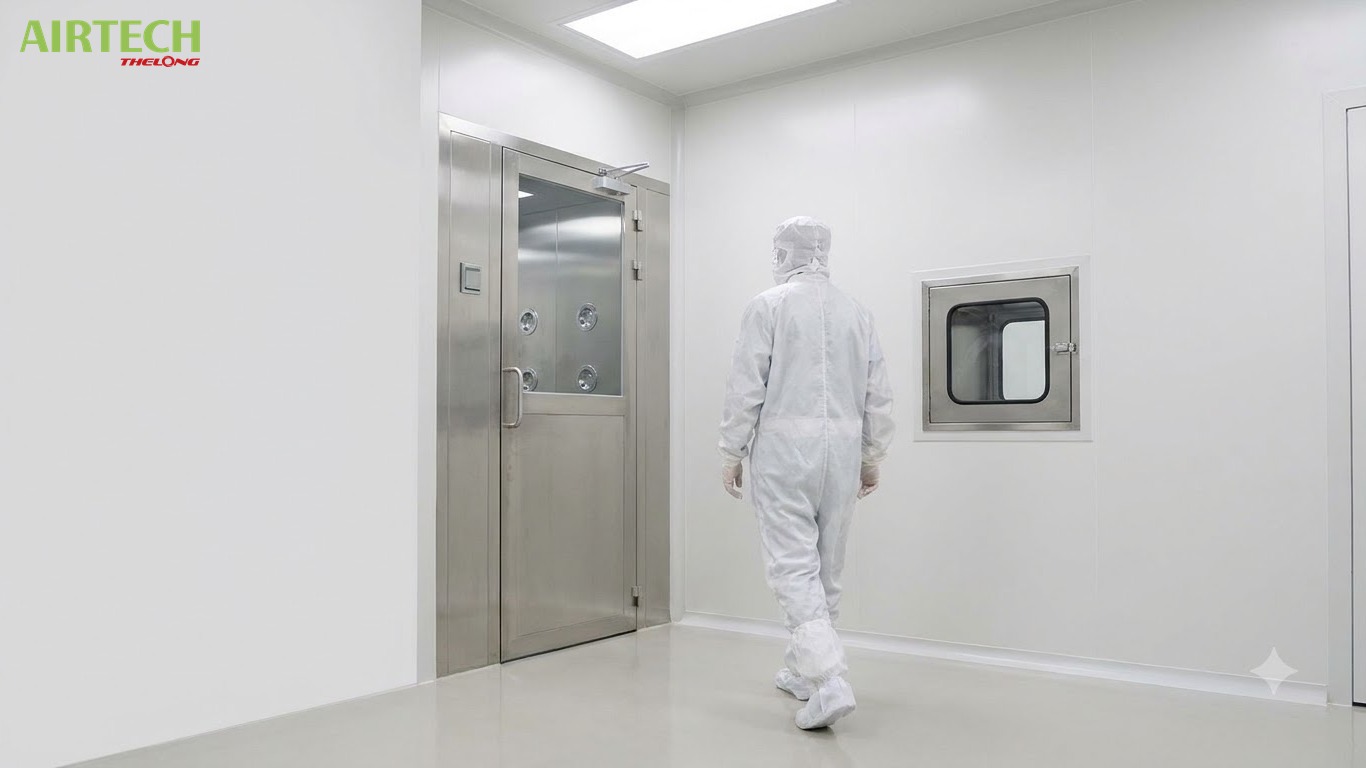
Bên cạnh HVAC, thiết bị đặt trong và quanh phòng sạch cũng cần qualification khi thẩm định GMP, vì chúng ảnh hưởng trực tiếp đến cấp sạch. Mỗi thiết bị có tiêu chí kiểm tra riêng, nhưng đều cần hồ sơ IQ, OQ và hiệu chuẩn thiết bị đo liên quan.
-
Pass box: kiểm tra cơ cấu khóa liên động hai cửa, độ kín, thời gian làm sạch và chênh áp. Xem thêm tại trang pass box hộp trung chuyển.
-
Air shower: kiểm tra vận tốc gió tại vòi phun, thời gian thổi, khóa liên động và bộ lọc. Theo thông số công bố của hãng, vận tốc tuần hoàn khí khoảng 20–22 m/s. Giá trị thực tế cần được xác nhận tại hiện trường. Chi tiết ở trang air shower buồng thổi khí.
-
FFU và hộp lọc HEPA: kiểm tra rò rỉ bộ lọc, độ đồng đều vận tốc gió và độ ồn theo yêu cầu thiết kế.
-
Tiện ích: nước tinh khiết, nước pha tiêm, khí nén và hệ thống giám sát cần giao thức riêng, theo phụ lục tương ứng của WHO.
Ngoài thử nghiệm kỹ thuật, nhân sự vận hành cần được đào tạo và có quy trình thao tác chuẩn (SOP). Hồ sơ thẩm định GMP thường kèm bằng chứng đào tạo, quy trình vệ sinh và kế hoạch bảo trì cho từng thiết bị.
Hiệu chuẩn là nền tảng của mọi phép đo. Nếu thiết bị đo chênh áp hoặc đếm hạt hết hạn hiệu chuẩn, số liệu OQ và PQ liên quan có nguy cơ bị loại. Hồ sơ hiệu chuẩn nên được kiểm tra ngay từ bước IQ.
Với thiết bị do AIRTECH THẾ LONG sản xuất tại nhà máy ở Hải Phòng và TP.HCM, thông số kỹ thuật cần thống nhất với chủ đầu tư từ giai đoạn URS. Việc này giúp hồ sơ IQ khớp với thiết kế đã duyệt và giảm sai khác khi lắp đặt.
Quản lý rủi ro theo ICH Q9 và các lỗi hồ sơ thường gặp
Quản lý rủi ro chất lượng giúp quyết định thẩm định GMP những hạng mục nào, ở mức độ nào. Annex 15 của EU GMP tham chiếu ICH Q9 và nhấn mạnh rủi ro ở nhiều mục. Cách tiếp cận này tránh hai thái cực: thử nghiệm tràn lan mọi hạng mục, hoặc bỏ sót hạng mục ảnh hưởng chất lượng sản phẩm.
Quy trình đơn giản gồm ba bước. Trước hết nhận diện nguy cơ nhiễm bẩn. Tiếp theo đánh giá mức độ nghiêm trọng và khả năng xảy ra. Cuối cùng chọn biện pháp kiểm soát và mức độ thử nghiệm tương ứng. Công cụ như FMEA thường được dùng để ghi lại kết quả đánh giá này.
Các lỗi hồ sơ dưới đây khá phổ biến khi thẩm định GMP. Chúng đều phòng tránh được nếu lập kế hoạch tốt:
-
Hồ sơ IQ, OQ, PQ không truy ngược được về URS và thiết kế đã duyệt.
-
Thực hiện thử nghiệm khi giao thức chưa được phê duyệt hoặc chưa có tiêu chí chấp nhận rõ ràng.
-
Thiết bị đo hết hạn hiệu chuẩn hoặc thiếu chứng nhận hiệu chuẩn đi kèm.
-
Sai lệch xuất hiện nhưng không được đánh giá tác động và đóng lại bằng văn bản.
-
Thay đổi thiết kế hoặc thiết bị mà không qua kiểm soát thay đổi.
-
Thiếu kế hoạch tái thẩm định và giám sát định kỳ sau khi đưa vào sử dụng.
Số liệu thô cần được ghi nhận trung thực, có chữ ký và ngày tháng. Annex 15 yêu cầu có các kiểm tra phù hợp để bảo đảm tính toàn vẹn dữ liệu thu được. Một hồ sơ gọn, nhất quán thường thuyết phục hơn một hồ sơ dày nhưng thiếu liên kết.
Giải pháp phòng sạch GMP từ AIRTECH THẾ LONG
CÔNG TY CỔ PHẦN AIRTECH THẾ LONG tư vấn, thiết kế, thi công phòng sạch và sản xuất thiết bị phòng sạch, phòng thí nghiệm. Công ty thuộc hệ sinh thái Airtech Group. Nhà máy sản xuất có ở cả hai miền Bắc và Nam, với dây chuyền hiện đại nhập từ châu Âu.
Các dự án phòng sạch bệnh viện, sản xuất và LAB là nền tảng kinh nghiệm triển khai. Khi dự án yêu cầu GMP, AIRTECH THẾ LONG đề xuất làm việc cùng bộ phận QA của chủ đầu tư ngay từ URS. Nhờ đó thiết kế, thiết bị và hồ sơ kỹ thuật đi cùng một hướng.
Bạn có thể tìm hiểu các hạng mục liên quan tại trang thi công phòng sạch và thiết bị phòng sạch. Mỗi dự án cần được khảo sát thực tế trước khi đề xuất phương án cụ thể.
Gửi yêu cầu
Hãy cho chúng tôi biết mong muốn của bạn. Chúng tôi sẽ liên hệ lại cho bạn ngay lập tức
Câu hỏi thường gặp về thẩm định GMP
Thẩm định GMP khác gì với kiểm tra GMP của cơ quan quản lý?
Thẩm định GMP do chính cơ sở thực hiện để chứng minh hệ thống đạt yêu cầu. Kiểm tra GMP do cơ quan quản lý tiến hành, xem xét hồ sơ và thực tế nhà máy. Hồ sơ thẩm định là một trong những bằng chứng chính được đoàn kiểm tra rà soát.
Có bắt buộc làm đủ IQ, OQ và PQ không?
Annex 15 nêu IQ, OQ, PQ là các bước cần thực hiện. Tuy nhiên tài liệu cho phép gộp một số giai đoạn, ví dụ IQ với OQ, nếu có đánh giá và biện minh phù hợp. Cách gộp cần được ghi rõ trong kế hoạch thẩm định.
Bao lâu phải tái thẩm định phòng sạch?
Không có một mốc cố định áp dụng cho mọi cơ sở. Tần suất được xác định theo đánh giá rủi ro, kết quả giám sát và thay đổi của hệ thống. Kết quả được ghi vào kế hoạch tái thẩm định. Mọi thay đổi lớn đều cần đánh giá lại.
Cấp ISO và Grade GMP có giống nhau không?
Không. ISO 14644-1 phân loại độ sạch hạt. Grade A đến D của GMP có thêm yêu cầu về trạng thái nghỉ, vận hành và vi sinh. Hai hệ thống có liên quan nhưng không phải là đổi tên trực tiếp từ nhau.
Nên bắt đầu thẩm định từ khi nào?
Nên bắt đầu từ giai đoạn lập URS, trước khi hoàn tất thiết kế. Yêu cầu, thiết kế và giao thức thử nghiệm nên được thống nhất sớm. Nhờ vậy việc sửa đổi khi lắp đặt và vận hành sẽ ít hơn.
Kết luận: thẩm định GMP là nền tảng của phòng sạch ổn định
Thẩm định GMP không chỉ là bộ hồ sơ để nộp, mà là cách chứng minh phòng sạch vận hành ổn định theo thời gian. Hiểu rõ khác biệt giữa WHO GMP và EU GMP là bước đầu. Tiếp theo là đi đúng chuỗi URS – DQ – IQ – OQ – PQ và quản lý rủi ro bài bản. Cách làm này giúp dự án đạt yêu cầu ngay từ lần đầu.
Nếu cần trao đổi về phương án thiết kế và thi công phòng sạch đáp ứng yêu cầu GMP, hãy liên hệ AIRTECH THẾ LONG:
CÔNG TY CỔ PHẦN AIRTECH THẾ LONG
Hotline: 0915.283.960 - 0915.283.043 | Tel: 024.3873.7717
Email: info@thelong.com.vn | Zalo: 0915283960
Website: thelong.com.vn | Trụ sở: Số 144 Phố Việt Hưng, Tổ 3, P. Việt Hưng, Hà Nội